先天性ミオパチーの真実|症状・寿命から2026年最新治療まで徹底解説
生まれたばかりの赤ちゃんを抱き上げたとき、まるで身体の芯がないかのようにぐったりしている、あるいは母乳を吸う力が極端に弱い――。育児の始まりにおいて直面するそうした違和感の背景には、筋肉そのものの構造に先天的な異常を抱える指定難病「先天性ミオパチー」が存在することがあります。
一口に先天性ミオパチーといっても、その病態はネマリンミオパチーやセントラルコア病など多岐にわたり、現れる症状の重さや進行の度合い、遺伝形式には大きな幅が存在します。ネット上では「短命である」「遺伝する病気だから絶望的だ」といった根拠の希薄な情報が独り歩きし、診断を受けたばかりの家族を深い不安に陥れるケースが後を絶ちません。本稿では、臨床現場の客観的データや当事者の手記、2026年現在の先端医療動向を踏まえ、この疾患の真実を多角的に解き明かしていきます。
📌 【この記事の重要ポイントまとめ】
- 要点1:先天性ミオパチーは生まれつき筋線維の形態異常を伴う疾患群であり、乳幼児期の筋力低下から成人発症の軽症例まで個人差が極めて大きい。
- 要点2:予後や寿命は早期の呼吸管理と合併症ケアに左右され、医療技術の進歩によって成人期を迎えて自立した社会生活を送る患者が着実に増えている。
- 要点3:指定難病111および小児慢性特定疾病の公的支援を活用できるほか、2026年現在では遺伝子補充療法や核酸医薬品による根本治療の臨床応用が現実味を帯びている。
先天性ミオパチーとは一体どんな病気か|症状と寿命の真相に迫る
先天性ミオパチーは、骨格筋の構造そのものに生まれつき異常が生じる疾患の総称です。筋ジストロフィーのように「一度作られた筋肉が壊れて進行性に失われていく」疾患とは異なり、主に「筋肉の線維が作られる過程で構造的な欠陥が生じる」点が特徴とされています。厚生労働省の統計によると、日本国内の患者数は推計で約1,000人から3,000人前後とされ、国の指定難病111に定められています。
赤ちゃんの時期に気付かれる初期症状として最も代表的なものが「フロッピーインファント(ぐにゃぐにゃ児)」と呼ばれる全身の筋緊張低下です。首のすわりやおすわり、ハイハイなどの運動発達が著しく遅れるだけでなく、哺乳力が弱いために体重が増えにくいといった問題が生じます。さらに、肋間筋や横隔膜といった呼吸筋の筋力が不足している場合、浅く速い呼吸(多呼吸)や陥没呼吸、繰り返す肺炎などの呼吸障害が乳児期から顕在化します。
多くの親や患者が最も直面を恐れる「寿命」の真相はどうなのでしょうか。かつて昭和から平成初期の医学水準では、最重症型の乳児において重度の呼吸不全から1〜2歳未満で命を落とす事例が少なくありませんでした。その当時の古い記述がネット上に残っていることが、現在でも過剰な恐怖を煽る原因になっています。
しかし、国立精神・神経医療研究センターなどの専門機関が蓄積してきたコホート研究や臨床データによると、現代の医療現場では非侵襲的陽圧換気(NPPV)や気管切開による人工呼吸管理、早期からの排痰補助、側弯症に対する整形外科的アプローチが格段に進化しました。これにより、最重症型であっても乳幼児期を乗り越え、青年期から成人期へと生命を維持できるケースが飛躍的に増加しています。また、中間型や軽症型の場合、適切な健康管理と呼吸ケアを継続することで、健常者と大きく変わらない天寿を全うする患者も数多く存在します。疾患名だけで予後を悲観するのではなく、個別の病型と重症度に応じた正確な見立てを行うことが不可欠です。

【病型別の比較データ】ネマリンミオパチーとセントラルコア病の違い
先天性ミオパチーは単一の病気ではなく、筋生検(筋肉組織を採取して顕微鏡で観察する検査)で見られる特徴的な構造異常によって複数の病型に分類されます。なかでも症例数の多い代表格がネマリンミオパチーとセントラルコア病です。
ネマリンミオパチーは、筋線維の中に「ネマリン小体(桿状小体)」と呼ばれる異常構造物が凝集する病態です。骨格筋のアクチン線維などに関わる遺伝子(NEB、ACTA1、TPM3など)の変異によって引き起こされ、四肢の脱力だけでなく、顔面筋の筋力低下によって面長で表情が乏しく見えたり、口蓋が高くなる(高口蓋)といった身体的特徴を伴う傾向があります。重症型では出生直後から人工呼吸器が必要となる一方、成人発症型では中年以降にゆっくりと歩行困難が進むなど、極めてスペクトラムの広い病型です。
対照的にセントラルコア病は、筋線維の中心部に酸化酵素活性が欠如した「コア」と呼ばれる領域が観察される疾患です。その大半は、筋小胞体からのカルシウム放出を司るRYR1遺伝子の変異に起因します。運動発達の遅れや近位筋の筋力低下が見られるものの、全体としては進行が非常に緩やか、あるいは非進行性であることが多いとされています。ただし、セントラルコア病には後述する全身麻酔時の重大なリスクが潜んでおり、正確な鑑別診断が生死を分ける鍵となります。
| 主要な病型 | 主な原因遺伝子と遺伝形式 | 臨床的特徴と症状の傾向 | 特記事項・医学的留意点 |
|---|---|---|---|
| ネマリンミオパチー | NEB, ACTA1, TPM3など (常染色体潜性 / 一部顕性) | 全身の脱力、顔面筋罹患、高口蓋、呼吸障害が先行しやすい | 最重症型から成人型まで多様。早期からの夜間呼吸管理が生命予後を左右する |
| セントラルコア病 | RYR1遺伝子 (常染色体顕性が多い) | 下肢中心の脱力、側弯症、関節拘縮。進行は比較的緩やか | 悪性高熱症の素因を持つケースが多く、外科手術時の麻酔管理に厳重な警戒が必要 |
| マルチミニコア病 | SEPN1(SELENON), RYR1 (常染色体潜性が多い) | 著しい脊柱硬直、側弯症、四肢筋力に比して呼吸筋低下が先行 | 自立歩行が可能な状態であっても、夜間低換気による呼吸不全に警戒を要する |
| 中心核病 / 筋細管型 | MTM1(X連鎖), DNM2, BIN1 (X連鎖潜性 / 常染色体) | X連鎖型(男児)は出生直後から重度の呼吸不全、眼筋麻痺、嚥下困難 | 最重症型の代表例。2020年代以降、遺伝子治療薬の開発研究が最も先行している領域 |
【実態検証】利用者の生の声と現場目線で見えたリアル
先天性ミオパチーの当事者やその家族が日々直面する現実には、医学書やガイドラインの文面だけでは推し量れない葛藤と適応のプロセスが存在します。
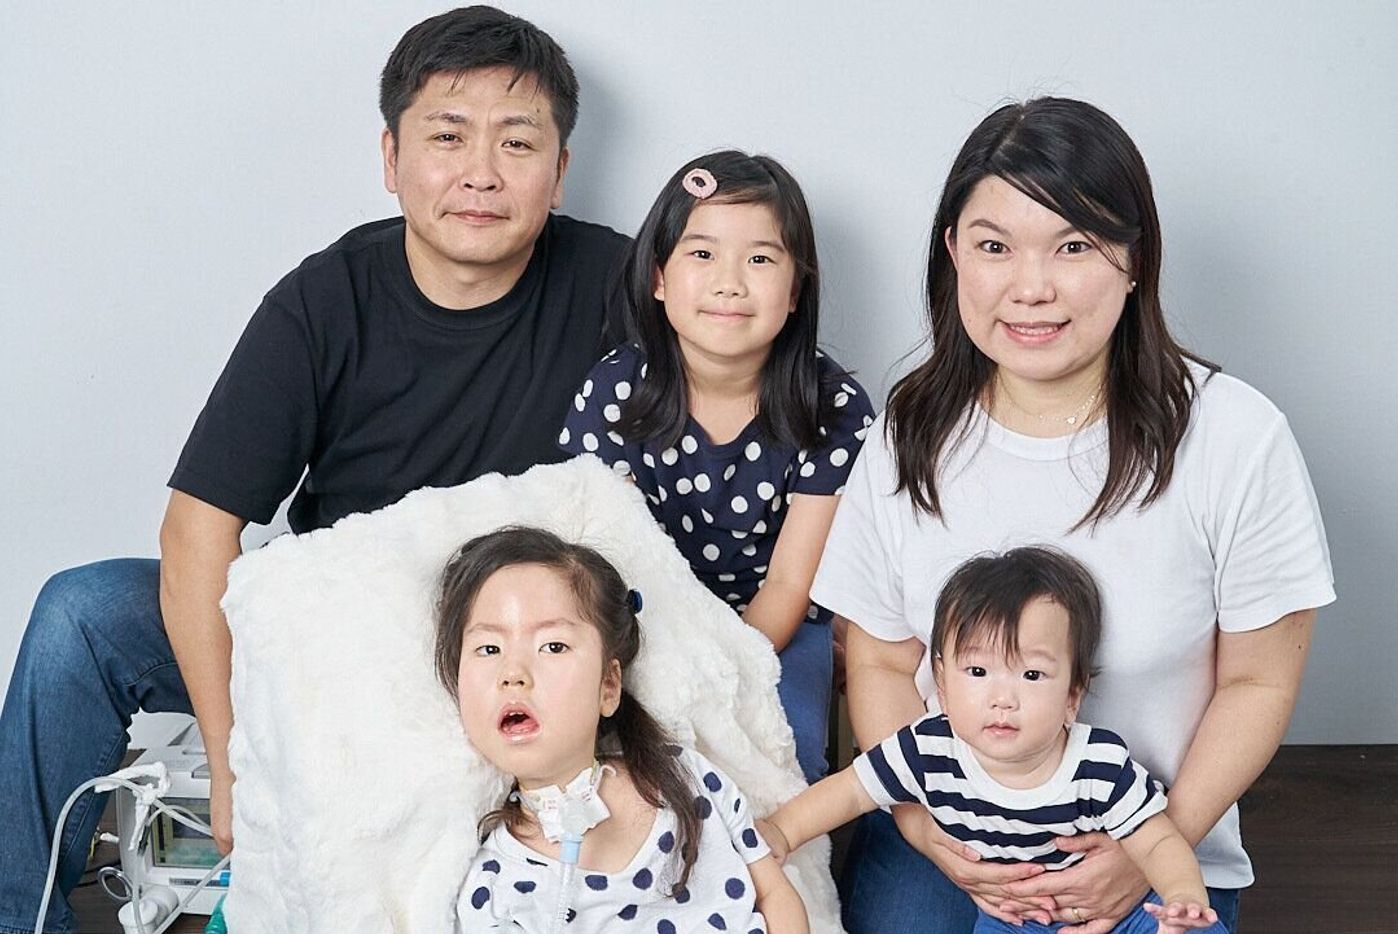
第一子の男児がネマリンミオパチーと診断された母親が執筆した手記には、当時の特番インタビューでも語られた次のような切実な告白が記されています。
「抱き上げた瞬間、普通の赤ちゃんならあるはずの押し返してくる力が一切なく、指の間からこぼれ落ちてしまいそうな重力感に言葉を失いました。『この子は歩くことも、自分の力で息を吸うこともできないかもしれない』と宣告された夜、家族全員で絶望の底に突き落とされたように感じました」
しかし、同じ手記は数年後の生活について、全く異なる色彩で描き出しています。気管切開を行い、在宅人工呼吸器と胃瘻を導入したことで、全身への酸素供給が安定。顔色が劇的に改善し、手足を動かして視線入力装置(アイトラッカー)を器用に使いこなしながら、地域の小学校で同級生とともに授業を受ける姿が綴られています。父親は取材に対し、「機械につながれている姿を見て周囲は『可哀想に』と言いますが、当の本人にとっては呼吸器こそが自由に世界とつながるための翼です」と語っています。
一方で、SNSや患者家族会(先天性ミオパチーの会など)で交わされるリアルな証言を検証すると、成人期に差し掛かった当事者が直面する「移行期医療(トランジション)」の壁が浮かび上がってきます。小児科では手厚くフォローされていた医療的ケアが、20歳を超えて内科や神経内科へ移行しようとすると、人工呼吸器の管理や側弯のケアを一括して引き受けてくれる受け入れ先が極端に不足しているという現実です。
また、病状が安定している軽症の当事者からは、「外見上は普通に見えるため、階段の昇降や重い荷物を持つ際の困難が周囲に理解されず、『怠けている』と受け取られてしまう」といった社会的な生きづらさを訴える声も根強く存在します。見えない筋力低下に対する周囲の無理解との戦いは、医療的ケアそのものと同じくらい重い心理的負荷となっています。

一般に知られていない盲点とネットの誤解
医療情報がデジタル空間に氾濫する現代において、先天性ミオパチーに関しては科学的根拠を欠いた3つの大きな誤解が定着してしまっています。これらを是正することは、患者とその親族の不当な孤立を防ぐ上で極めて重要です。
第一の誤解:「親の遺伝が原因であり、必ず家系内に遺伝する」という偏見
先天性という名称から、親が保因者であり家系的な病気であると決めつけられることが多々あります。しかし実際には、両親の遺伝子には何ら異常がなく、受精卵の発生段階で偶然発生する「新生突然変異(de novo変異)」による発症が全体の相当な割合を占めています。また、常染色体潜性(劣性)遺伝の場合、両親がそれぞれ異常な遺伝子を1本持っているだけで本人は完全に無症状(保因者)であり、誰のせいでもありません。「母親の体質や妊娠中の過ごし方が悪かったのではないか」といった自責の念や親族からの心ない言葉は、医学的に完全に誤りです。
第二の誤解:「筋力は日を追うごとに低下し続け、寝たきりになる」という認識
前述の通り、本疾患はデュシェンヌ型筋ジストロフィーのような急速な進行性疾患ではありません。一般的には「非進行性」または「極めて緩徐な進行」を辿ります。乳幼児期に獲得した運動機能が急激に奪われることは少なく、むしろ適切な理学療法やリハビリテーション、身体の成長に伴って、幼少期よりも青年期の方ができる動作が増える事例も珍しくありません。進行の恐怖に怯えて過剰な安静を強いるのではなく、残存する筋力を活かした積極的な運動療育を行うことが推奨されます。
第三の盲点:外科手術や歯科治療における「悪性高熱症」の致死的リスク
一般にはあまり知られていませんが、先天性ミオパチー(特にセントラルコア病などRYR1遺伝子変異を伴う群)の患者は、全身麻酔薬(吸入麻酔薬や脱分極性筋弛緩薬サクシニルコリン)に対して異常な感受性を示すことがあります。麻酔導入後に筋強直と急激な体温上昇(40℃以上)、高カリウム血症をきたし、適切な処置を行わなければ命を落とす「悪性高熱症」を引き起こす危険性があります。患者本人が軽症であってもこの体質は受け継がれている場合があるため、日常の盲点として「自分が先天性ミオパチーである、あるいは疑いがあること」を、歯科手術を含むあらゆる医療現場で必ず申告しなければなりません。
【2026年最新研究】根本治療への足音と難病指定基準の現在地
長らく対症療法に留まっていた先天性ミオパチーの医療現場は、2020年代半ばから劇的な転換期を迎えています。2026年現在の先端研究と公的支援の最新状況を整理します。
かつては対症療法一辺倒だった治療開発において、最も注目を集めているのが遺伝子補充療法です。特にX連鎖型重症筋細管型ミオパチー(XLMTM)を対象としたアデノ随伴ウイルス(AAV)ベクターによるMTM1遺伝子導入療法は、国際的な治験を通じて高用量投与時の肝障害リスクなどの重大な課題に直面しながらも、至適投与量の精密化と免疫抑制プロトコルの改良によって安全性プロファイルの再構築が進められてきました。これにより、自発呼吸を全く行えなかった重症児が自立呼吸を獲得し、歩行に至る劇的な改善例が国際学会で報告され続けています。
さらに、巨大な遺伝子であるチチン(TTN)やネブリン(NEB)を標的とする疾患群に対しては、遺伝子全体を乗せ換えるのではなく、変異部分を読み飛ばす核酸医薬品によるエクソンスキッピング技術や、筋収縮タンパク質のカルシウム感受性を高める低分子化合物の開発など、多様なアプローチが前臨床から臨床段階へと進展しています。骨格筋のトロポニン複合体に直接作用して筋力を底上げする新規アクチベーター薬の臨床試験も複数進行しており、「根本的な治癒」と「生活機能を支える対症的筋力向上」の双方からアプローチが加速しています。
一方、制度面における難病指定基準も明確化が進んでいます。国の「指定難病111」として認定を受けるためには、以下の要件を満たす必要があります。
- 診断基準の充足:小児期または成人期からの筋力低下・筋緊張低下が存在し、筋電図検査で筋原性変化を認め、確定診断として「筋生検での特徴的病理所見」または「次世代シーケンサー等による原因遺伝子変異の同定」が確認されていること。
- 重症度分類のクリア:日常生活動作(ADL)評価において、Modified Rankin Scale(mRS)で3以上(何らかの介助を要する状態)、あるいはBarthel Indexで85点以下であること。または、人工呼吸器の装着、経管栄養や胃瘻の管理を行っている場合は、ADLスコアに関わらず医療費助成の対象となります。
また、18歳未満の児童については「小児慢性特定疾病」の対象にも指定されており、医療費自己負担の軽減や補装具給付などのセーフティネットが重層的に整備されています。診断がついた段階で速やかにソーシャルワーカーや専門医と連携し、これらの受給者証申請を進めることが経済的・精神的負担の軽減に直結します。
【プロの結論】家族社会学と心理的バウンダリーから見出すべき教訓
難病医療の現場を取材し続ける中で浮き彫りになるのは、医療技術の問題以上に「家族という閉ざされたシステム」が抱え込む心理的負荷です。小児難病のケアにおいて、日本社会では伝統的に「母親が一身に介護を背負い込む構造」が再生産されがちです。
家族社会学の視点から見ると、重いケアを必要とする子どもを持つ親は、社会からの孤立を防ぐために過剰な自己犠牲に走りやすく、結果として「母子の共依存関係」に陥るリスクを孕んでいます。親が子どものすべてを把握し、管理しようとするあまり、健全な心理的バウンダリー(境界線)が消失してしまう現象です。この境界線が崩壊すると、親自身のメンタルヘルスが破綻するだけでなく、成長した子どもが本来持っている自己決定権や自立への意欲を無意識に抑圧してしまう結果を招きます。
ここで導き出すべき教訓は明白です。「家族だけで抱え込まないこと」を家族第一のルールに据えることです。訪問看護ステーション、レスパイト入院、ショートステイ、移動支援といった公的・私的サービスを、後ろめたさを感じることなく初期段階から生活に組み込む必要があります。他者を積極的に生活圏内へと招き入れ、介護者を複数化することこそが、子どもが社会的な他者と出会い、健やかに成長するための最も堅牢な基盤となります。
【先天性ミオパチー】に関するよくある質問(FAQ)
Q1:乳児検診で赤ちゃんが「身体が柔らかい(低緊張)」と指摘されたら、先天性ミオパチーを疑うべきですか?
A1:直ちに先天性ミオパチーと決まるわけではありません。「フロッピーインファント」の原因には、良性乳児低緊張症のような一過性のものから、染色体異常(ダウン症候群など)、中枢神経系の異常、脊髄性筋萎縮症(SMA)など多岐にわたる疾患が存在します。まずは小児神経専門医のいる総合病院で、血液検査(CK値等)や神経学的診察、必要に応じた遺伝子検査や画像検査を受け、慎重に鑑別を進めることが先決です。
Q2:ネットで「先天性ミオパチーは寿命が短い」という記事を見て絶望しています。本当のところはどうなのですか?
A2:その情報は過去の知見に基づいているか、最重症型の極端な例を一般化してしまっている可能性が極めて高いです。現代医療では、非侵襲的呼吸器(NPPV)をはじめとする呼吸管理の飛躍的進歩により、重症型であっても成人期を超えて長生きすることが一般的になっています。さらに、軽症や中間型の患者さんは健常者とほぼ同等の寿命を保ち、就労や結婚など自立した生活を送っている方が大勢います。
Q3:大人になってから初めて先天性ミオパチーと診断されることは本当にあるのでしょうか?
A3:実際に存在します。特にネマリンミオパチーや中心核病の一部では、「子どもの頃は少し足が遅い、体育が苦手程度だった」という方が、30代から50代以降になって階段の上り下りや立ち上がりにくさを感じ、精密検査を受けて初めて遺伝子変異や病理所見が見つかるケースがあります。成人発症型であっても指定難病の対象となり、適切なリハビリや合併症予防の指導を受けることが可能です。
まとめ:医療の進歩とともに広がる未来と正しい知識の力
先天性ミオパチーという診断名は、告知された瞬間の家族に底知れぬ重圧と混乱をもたらします。しかし、客観的な医学データと臨床の現場が物語る事実は、ネット空間に散らばる古い絶望的な言説とは大きく異なっています。
日進月歩の呼吸理学療法や整形外科的ケアは患者の寿命を劇的に延伸させ、生活の質(QOL)を高めています。さらに2026年の今日、遺伝子治療や核酸医薬品といった根本的な創薬研究は、かつての基礎研究室の夢物語から現実の医療現場へと着実にその歩みを進めています。
根拠のない情報に振り回されることなく、正しい専門知識を携え、利用可能な公的制度と福祉サービスを余すことなく活用すること。そして家族だけで抱え込まず、開かれた支援ネットワークを構築すること――それこそが、先天性ミオパチーとともに歩む日々に確かな安心と明るい光をもたらすための、最も力強い羅針盤となります。 (出典: 先天 性 ミオパチー(Yahoo!ニュース))
SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。